日本、臨床エビデンスをめぐる科学的議論の中で iPS 幹細胞由来2治療に条件付き承認を付与
序論:幹細胞研究と規制政策における転換点
ある国の規制枠組みが、それが統治する科学の進展速度を上回ってしまったとき、何が起こるのでしょうか。日本の医療コミュニティが今まさに直面している中心的な問いはこれです。誘導多能性幹細胞(iPS細胞)技術に基づく2つの治療法が条件付きで承認されたことを受け、その影響が広がっています。日本の厚生労働省(MHLW)は、誘導多能性幹細胞(iPS細胞)技術に基づく2つの再生医療製品――パーキンソン病を対象とする Amchepry と、重症心不全を対象とする ReHeart――に対して条件付きの製造販売承認を付与しました。これは、幹細胞科学が臨床実装へ進む世界的な潮流の中でも重要である一方、議論の的となっている節目を示しています。
本件は当初 Nature により報じられ、世界中の研究者および規制の観察者から、慎重でありながらも深刻な反応を引き起こしました。これらの治療法が真の科学的進歩を示すものである一方、承認を支持する臨床データの規模は、患者安全性、試験デザイン、そして規制経路とエビデンスに基づく医療との適切な関係性に関して、実質的な疑問を提起しています。
背景:iPS幹細胞技術の科学的基盤
成熟細胞の再プログラミング:基礎的発見
Amchepry と ReHeart の開発は、再生医療分野を根本から変えた発見に基づいています。2006年、京都大学(日本)の山中伸弥教授と高橋和利研究者は、完全に分化した成熟体細胞を多能性状態へと再プログラミングできること――すなわち、成人の細胞を、体内のほぼあらゆる組織タイプへ分化し得る幹細胞へと変換できること――を示しました。これらの再プログラミングされた細胞は、誘導多能性幹細胞、すなわち iPS 細胞(induced pluripotent stem cells, iPS cells)と呼ばれます。
この発見の重要性は、2012年に山中氏がノーベル生理学・医学賞を受賞したことで世界的に認められました。この研究以前、再生医療の研究者は、信頼でき、かつ倫理的論争の少ない多能性細胞の供給源を長年求めてきました。iPS細胞技術はまさにそれを提供し、胚性幹細胞に関連する多くの倫理的懸念を回避しつつ、幹細胞科学が臨床的に有望である理由となる治療的多様性を維持しました。
研究ツールから臨床候補へ
山中氏の発見以降、世界中の研究グループが、iPS細胞を特定の細胞タイプへ分化させ、変性疾患や慢性疾患を治療する方法を検討し始めました。iPS細胞プラットフォームは、患者組織が不可逆的に損傷または喪失している状態――神経変性疾患や終末期の心不全など――で特に注目を集めました。これらの状態では、従来の薬物療法では機能回復が限定的であることが多いからです。
Amchepry と ReHeart は、この研究の軌跡から直接生まれた臨床製品です。日本における条件付き承認は、同国の再生医療に特化した規制枠組みの下で、iPS細胞由来治療が初めて市場で販売可能となることを示しています。
2つの治療法:開発、作用機序、臨床試験データ
Amchepry:パーキンソン病を対象とする iPS細胞由来治療
Amchepry は、住友ファーマと Racthera の協業により開発されました。いずれも医薬品開発で確立された実績を持つ日本企業です。本治療はパーキンソン病を対象とします。パーキンソン病は進行性の神経疾患であり、ドパミン産生ニューロンが徐々に失われることで、振戦、筋固縮、バランス障害および協調運動障害などの運動症状が悪化します。
Amchepry の製造プロセスは、健康なボランティアドナーから血液細胞を採取するところから始まります。これらの細胞は、確立された iPS細胞技術を用いて多能性幹細胞へ再プログラミングされ、その後、指向性分化プロトコルによりドパミン産生神経前駆細胞――パーキンソン病の中核症状を引き起こす特定の神経細胞集団へ成熟し得る細胞――を産生するよう誘導されます。この準備の後、脳神経外科医が、技術的妥当性の検証および安全性評価を目的とした手技により、標的とする脳領域へ細胞を直接移植します。
Amchepry は第I/II相臨床試験を完了しています。これは治療効果(有効性)ではなく、主として安全性を評価するために設計された小規模試験です。2025年に提示されたデータでは、試験コホートにおいて重篤な有害事象は観察されませんでした。さらに、7名の参加者のうち少なくとも4名が、振戦などの運動症状に関する主観的な改善を報告しました。これらの所見は予備的とみなされますが、厚生労働省の専門諮問委員会が条件付き承認申請を評価する際の根拠となりました。
ReHeart:重症心不全を対象とする iPS細胞由来治療
ReHeart は、日本のバイオテクノロジー企業である Cuorips により開発され、虚血性心筋症を対象とします。虚血性心筋症は、血流低下により心筋が著しく損傷した結果として生じる重症心不全の一形態です。進行例では心臓は血液を効果的に拍出できなくなり、治療選択肢は限られます。
ReHeart も、ボランティアドナー由来の iPS細胞を用います。この場合、iPS細胞は心筋細胞へ分化誘導され、機能的な心筋細胞が得られます。これらを培養して、約1億個の細胞を含む、コイン形状の構造化組織パッチを作製します。この組織パッチを心臓の表面または内部へ外科的に移植し、損傷した心筋組織の再生、あるいは機能的補完を促進することを目的とします。
小規模な第I相試験において、2025年に米国胸部外科学会(American Thoracic Surgery Association)へ提示されたデータでは、ReHeart は許容可能な安全性プロファイルを示し、一部参加者で身体的可動性の改善に寄与した可能性を示す初期兆候が報告されました。本試験は8名の患者を登録し、Amchepry と同様に、治療有効性について決定的結論を導くよう設計・検出力設定されたものではありません。
科学・医療コミュニティの反応:エビデンスの十分性に関する疑問
試験規模および研究デザインに関する懸念
Amchepry と ReHeart の承認は、再生医療、臨床試験方法論、規制科学を専門とする研究者および臨床医から、実質的かつ慎重な反応を引き起こしました。複数の科学的見解に共通する中心的懸念は、iPS細胞技術の潜在力そのものではなく、市販承認を支持するために現時点で存在する臨床エビデンスの量と質にあります。
カリフォルニア大学デービス校(University of California, Davis)の幹細胞研究の専門家である Paul Knoepfler 博士は、この懸念を明確に表明しました。同氏の評価では、現在入手可能なデータは――慎重な楽観の根拠にはなり得るものの――現段階で商業化を正当化するには不十分です。同氏は承認プロセスを高リスクの規制上の取り組みと位置づけ、安全性および有効性を信頼性高く示すためには、はるかに大規模な試験が必要だと強調しました。「現在見られるデータは心強いが、この種の製品の商業化を議論するには時期尚早である」と述べています。
千葉県の病院に勤務する整形外科医の川口浩博士も、同様に具体的な批判を提示しました。同氏は、いずれの試験も統計学的に意味のあるリスク評価を可能にするだけの参加者数を登録しておらず、さらに両試験とも対照群を欠いている点を指摘しました。対照群は、治療効果と自然経過の変動またはプラセボ反応を区別するために必要な、基本的な方法論的要素です。対照付き試験データがないことにより、規制または臨床の文脈において有効性について厳密な主張を行うことが困難になります。
iPS細胞移植に伴うリスク
試験デザインに関する懸念に加え、研究者は iPS細胞ベース治療に内在する複数のリスクカテゴリーにも注意を喚起しています。科学コミュニティにおける主要な懸念の一つは、再プログラミングされた細胞が悪性転換を起こし得る可能性――すなわち、移植された iPS細胞由来組織が特定条件下で腫瘍を形成する可能性――です。これは現在も分野内で活発に研究されている領域です。
Amchepry と ReHeart はいずれも侵襲的な外科的移植手技を伴い、それ自体の手技リスクを有します。さらに、両治療は患者自身の細胞ではなくボランティアドナー由来細胞を用いるため、受療者は免疫介在性拒絶反応を防ぐ目的で、移植後に免疫抑制療法を受ける必要があります。長期免疫抑制は、感染症への易罹患性の増加などを含む、固有の関連リスクを伴います。
川口博士は、より広範な科学的感覚を捉える次の発言で立場を要約しました。「iPS細胞の研究は支持するが、十分なエビデンスがないままの早期商業化には疑問がある。」
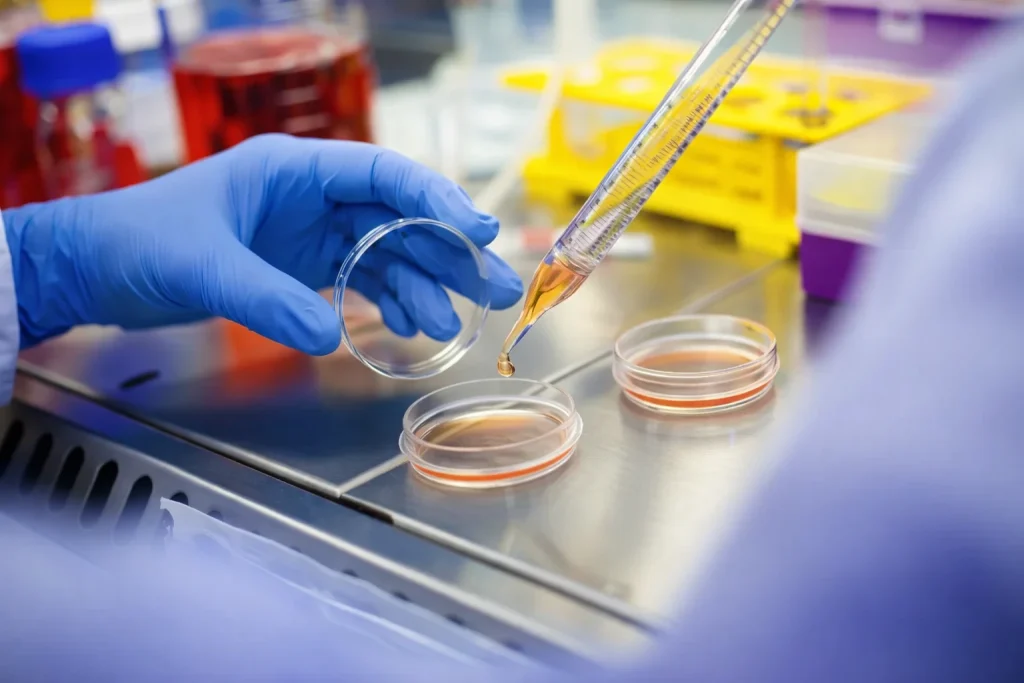
日本の再生医療に関する規制枠組み:条件付き・期限付き承認
条件付き承認の法的・政策的基盤
日本は、複数の他法域における標準的な医薬品承認プロセスとは構造が異なる、再生医療製品に特化した規制経路を整備しています。この枠組みの下では、安全性を主目的とする早期段階試験を含む探索的臨床試験を完了した製品が、「条件及び期限付承認(conditional and time-limited)」と正式に記載される製造販売承認を付与され得ます。
この経路は、再生医療製品がしばしば複雑な生物学的製造プロセスを伴い、従来型の大規模ランダム化比較試験の設計が困難であるという特有の課題に対応するために設計されました。本枠組みは、有望な治療をより迅速に患者へ届けつつ、実臨床下でのエビデンス生成を継続するという政策意図を反映しています。
Amchepry と ReHeart のケースでは、厚生労働省が招集した専門諮問委員会が利用可能な臨床データを審査し、両治療に対して条件付き承認を付与するよう勧告しました。行政手続および価格設定手続の完了後、関連する年の3月にも正式な製造販売承認が見込まれていました。
価格設定、アクセス、および市販後監視要件
条件付き承認モデルの下では、各治療の価格は、製薬メーカー、医療保険者、関連医療機関が関与するマルチステークホルダー・プロセスを通じて設定されます。その後、治療費は、確立された償還枠組みに従い、医療保険者と患者の間で、比率は今後決定される形で分担されます。
製造販売業者は、最長7年の定められた期間、適格患者集団に対して製品を販売することが認められます。この期間中、製造販売業者は継続的な市販後監視の実施が義務付けられ、患者転帰および有害事象を系統的に追跡し、条件付き承認時点では得られていなかった長期的な安全性・有効性データを提供する必要があります。
規制モデルに対する批判的見解
条件付き承認経路は意図的な政策選択を反映していますが、医療・科学コミュニティ内から実質的な批判も集めています。川口博士は、この規制構造が現状の運用では、臨床研究の財政的・倫理的負担を製薬企業から患者、納税者、保険制度へと事実上移転していると主張しました。同氏の見解では、これは、堅牢なエビデンス基盤を支持するために通常求められる臨床データの質を犠牲にする形になり得ます。
より広い懸念は日本に固有のものではありません。アクセス速度を証拠の完全性より優先する規制枠組みは、複数の法域で議論されています。特に細胞・遺伝子治療は従来型臨床試験モデルに課題を提示するためです。潜在的に価値ある治療へのアクセスを可能にすることと、安全性・有効性の十分な証拠を確保することの緊張関係は、現代の規制科学における中心的かつ未解決の課題です。
グローバルな文脈:iPS幹細胞研究と規制の収斂
先進治療製品に対する国際的規制アプローチ
日本による iPS細胞ベース治療の条件付き承認は、孤立した出来事ではありません。複数の法域の規制当局は、先進治療医薬品(ATMPs:Advanced Therapy Medicinal Products)の開発・審査を促進するための迅速化または適応的経路を導入しています。ATMPs には、遺伝子治療、組織工学製品、そして幹細胞由来を含む細胞治療が含まれます。
欧州連合(EU)では、欧州医薬品庁(EMA)が専用の立法枠組みの下で ATMPs を規制し、未充足医療ニーズに対処する製品について科学的助言および迅速審査手続を提供しています。米国食品医薬品局(FDA)は、ブレークスルー治療指定(Breakthrough Therapy designation)、ファストトラック指定(Fast Track designation)、再生医療先進治療指定(RMAT:Regenerative Medicine Advanced Therapy designation)など、独自の迅速化プログラム群を維持しており、それぞれが有望な細胞・遺伝子治療について、より早期かつ集中的な規制当局との関与を可能にする仕組みを提供します。
これらの枠組みは共通の緊張関係を共有しています。すなわち、潜在的に価値ある治療へのアクセスを提供する正当な緊急性と、不十分に特性づけられたリスクから患者を保護するという規制当局の基本的義務をいかに均衡させるか、という点です。日本のアプローチは、承認時点における証拠要件がより緩やかである一方、市販後の証拠生成へ依拠する適応的ライセンシングという世界的傾向と整合しています。
再生医療における iPS細胞技術の意義
2つの治療の開発は、iPS細胞分野が基礎研究からトランスレーショナル(橋渡し)応用へ成熟してきたことを反映しています。山中氏の2006年の発表以降、iPS細胞研究の進展速度は大幅に加速しました。研究者は、iPS細胞を、ニューロン、心筋細胞、網膜細胞、膵β細胞、肝細胞など、多様な細胞タイプへ分化させ得ることを示してきました。加齢黄斑変性から脊髄損傷に至るまで、幅広い疾患を対象とした複数の臨床研究が世界中で進行しています。
iPS細胞技術の臨床応用可能性は実質的であり、科学コミュニティはこの領域での継続的な臨床研究の重要性を広く認めています。したがって、Amchepry と ReHeart をめぐる議論は技術の価値そのものを否定するものではなく、重篤で治療選択肢が限られ得る患者に対し、治療を商業ベースで提供する前に求められるべきエビデンス標準が何であるか、という点にあります。
継続する議論:幹細胞医療におけるイノベーションと患者保護の均衡
早期段階での商業化の倫理
Amchepry と ReHeart の条件付き承認は、規制方法論を超えた倫理的問いを提起します。侵襲的な外科手技、長期免疫抑制薬の必要性、そして各製品あたり10人未満の患者データに基づく臨床エビデンスという条件下では、インフォームド・コンセントの在り方、患者選択基準、不確実性の伝達が、とりわけ重要になります。
進行したパーキンソン病や終末期の心不全の患者は、深刻でしばしば生命を制限する状態に直面しています。利用可能な治療選択肢は限られ、不確実性の下で新規治療を受け入れようとする意思は十分理解できます。しかし、この臨床状況は、利用可能な治療を支えるエビデンスが可能な限り厳密かつ透明であることの重要性を、むしろ高めます。
日本の条件付き承認枠組みに組み込まれた市販後監視要件は、このギャップへの対応を意図しています。正式な臨床試験の統制条件外で実施される7年間のリアルワールド・エビデンス収集期間が、安全性と有効性について信頼できる結論を導くのに十分な質のデータを生み出すかどうかは、今後判断されるべき事項です。
iPS細胞研究および臨床開発の今後の道筋
これらの承認に対する科学コミュニティの反応は、幹細胞研究を責任ある形で前進させるという共有されたコミットメントを反映しています。iPS細胞由来治療の臨床開発に対する広範な反対は存在しません――むしろその逆です。懸念は、十分なエビデンスが確立される前に行われる早期商業化が、分野への公的・制度的信頼を損ない、将来の規制評価を複雑化させ、そして最も重要なこととして、未だ十分に特性づけられていないリスクに患者を曝露する可能性がある点にあります。
この緊張関係を適切に解決するには、規制当局、研究者、臨床医、患者団体、製薬企業の間で継続的な対話が必要です。また、市販後データが蓄積されるにつれて透明性の高い厳密な報告を行うこと、そして新たなエビデンスに基づいて条件付き承認製品のリスク・ベネフィット・プロファイルを再評価する意思を、すべての関係者が持つことが求められます。
まとめ
日本の厚生労働省は、誘導多能性幹細胞技術を利用する2つの治療法――パーキンソン病に対する Amchepry と、重症虚血性心不全に対する ReHeart――に対し、条件付き・期限付きの製造販売承認を付与しました。両治療は日本企業により開発され、7名および8名の患者をそれぞれ含む小規模な第I相または第I/II相臨床試験を完了しています。
これらの承認は、UC Davis の Paul Knoepfler 博士や日本の川口浩博士を含む研究者から、臨床エビデンス基盤の十分性、対照群の欠如、試験サンプルサイズの限定性、そして iPS細胞移植に伴う潜在的リスク――免疫抑制の必要性や細胞の形質転換(腫瘍化)の理論的リスクを含む――に関する実質的な懸念をもって受け止められました。
探索的臨床試験の後に条件付き承認を認め、最長7年間にわたる市販後監視を義務付ける日本の再生医療製品の規制経路は、世界の規制環境の中でも特徴的なアプローチを示します。早期アクセスを可能にするという明確な政策志向を反映する一方、進行中のエビデンス生成が患者、保険者、公的医療制度によって資金負担されるモデルであるとして批判も受けています。
これら2製品の開発は、山中氏の2006年の発見以降、iPS幹細胞分野で達成された顕著な科学的進歩を反映し、真のトランスレーショナル(橋渡し)上の節目を示します。国際的な科学・規制コミュニティが今直面している問いは、iPS細胞由来治療に臨床的可能性があるかどうかではありません――既存のエビデンスは可能性を示唆しています――むしろ、商業的な医療製品として患者に提供することを支持するのに、現在のエビデンス水準が十分かどうか、という点です。